港澳药品注册制度简介
2026.10.08 周烽
一、引言
在涉及中国市场的药品许可及商业化交易中,授权区域往往包括中国内地、香港、澳门及台湾地区在内的“大中华区”。由于上述地区在药品注册及监管方面分别适用不同的法律制度,相关交易及药品商业化安排亦有必要结合各法域的药品注册要求进行考察。本文拟对相关制度作简要介绍,作为系列文章的第一篇,本文重点介绍香港及澳门的药品注册制度,后续将进一步介绍台湾地区的相关制度,以期对港澳台药品注册制度形成较为完整的认识。
二、香港法下的药品注册审批流程
(一)新药注册制度
根据香港卫生署药物办公室现行《药剂制品注册申请指南:新药注册申请》1(以下简称“《NDA指南》”),新药初次注册的审评路径划分为 “Primary Evaluation”(第一层审批)、“Abridged Evaluation”(精要审评)及 “Verification”(核证)三类。需要注意的是,实务中所称的“第二层审批”并非现行《NDA指南》的正式名称,而是香港长期以来依赖境外监管机构审评结果的新药注册模式的俗称;“1+”模式则是在这一传统模式基础上发展起来的优化机制。
1.第二层审批:现行制度中的“核证”路径
香港过去长期采用俗称“第二层审批”的新药注册模式。其基本逻辑是,新药的安全性、有效性及质量等核心问题已经由香港认可的参考地区药物监管机构完成前期审评,香港再参考其注册许可及相关审评结果进行进一步审查,以避免重复审评。按照该模式,一般情况下,新药须先取得至少两个参考地区药物监管机构的注册许可,再向香港申请注册。
目前香港《NDA指南》已列明包括中国内地、美国、英国、日本等36个参考国家或地区2。通过该路径申请时,申请人除提交通用NDA资料外,还应提交境外监管机构出具的注册批准证明,以及相应的产品说明书等资料;对于化学或生物实体,通常还需提交CTD Module 2、3及5,Module 4则视情况要求,并对不同国家或地区批准的适应症、剂量、警示及不良反应等进行比较说明。
由于申请人需要先取得两个境外注册许可,从临床结果公布至香港最终获批上市,整个传统流程可能需要约两年;但其中相当部分时间来自境外批准本身,而并非香港审评所需时间。香港本身的审评通常以5个月作为参考时限3,需要注意的是,该5个月为卫生署的服务目标,并非法律规定的固定审批期限,具体处理时间仍取决于申请资料是否完整及个案审评情况。
2. 精要审评与“1+”机制:
精要审评是香港现行新药注册的三条审评路径之一,主要参考境外监管机构已有的审评结果进行较为精简的审评。为减少新药进入香港市场对第二个境外批准的依赖,香港于2023年11月1日推出“1+”机制,并于2026年3月31日起将“1+”机制正式纳入精要审评路径4。其最初主要针对治疗危及生命或严重衰弱疾病的新药,后于2024年11月1日起扩展至所有新药,包括新化学实体、新生物实体、新适应症、疫苗及先进疗法产品5。
“1+”机制是香港对传统新药注册审评要求的优化:在传统路径下,申请人需要提供两个参考国家或地区药物监管机构的注册批准,而“1+”在符合特定条件的情况下,将其调整为一个参考国家或地区的注册批准,加上符合要求的临床数据及本地专家评估。因此,申请人无需等待第二个参考地区批准,即可申请在香港注册。
具体而言,申请人需提供证据证明该新药具有显著临床获益,并已在参考国家或地区获批上市及正在销售;同时,还需提交与拟注册适应症及用法用量相关的香港本地临床数据,或中国及/或亚洲人群临床数据。其中,中国大陆临床数据属于后者,而非香港意义上的“本地临床数据”。如申请人没有香港本地临床数据,可以提交来自中国大陆等地区、且能够代表香港本地患者人群的中国及/或亚洲人群临床数据;相关数据还应符合 ICH E56 关于种族因素及外国临床数据可接受性的相关要求。7该模式虽仍保留对境外监管结果的依赖,但以一个境外批准及本地/相关人群证据替代两个境外批准的模式相较传统模式进一步降低了对境外监管批准数量的依赖。
在审评时间方面, “1+”自2024年5月1日起实行stop-clock机制,目标处理时间为150个工作日;符合优先审评条件的申请,目标时间可缩短至100个工作日内。上述时间自申请获接纳并缴费后计算,补充资料期间暂停计时。
3.第一层审批:
在传统依赖境外监管结果的模式基础上,香港自2026年3月31日起分阶段实施 Primary Evaluation(第一层审批)。8第一层审批与前述两种路径最根本的区别,在于其原则上不要求产品已经取得任何境外监管机构的注册批准,而由香港自主审评药品的原始资料,包括临床前研究、临床研究、药物警戒、生产及质量控制等,以独立判断药品的安全性、有效性及质量。
不过,第一层审批目前仍处于分阶段实施阶段,并非所有新药均可适用。根据《NDA指南》,按照第一阶段安排,目前主要涵盖含已在香港注册化学实体的NDA-2及NDA-3申请。其中,NDA-2主要涉及需要新的非临床及/或临床数据支持的申请,如新适应症、新剂量、新患者人群等;NDA-3则主要涉及不需要新的非临床或临床数据支持、但需作为独立产品做初次注册的后续申请。生物实体及先进疗法产品的第一层审批将在后续阶段实施。
第一层审批目前的目标处理时间为220个工作日,同样适用“计时”机制;如申请人需要补充资料,审评及计时会相应暂停,申请人的补充资料回复期限总计超过150个日历日时,该申请的计时机制亦会终止。
4.三条路径的适用关系及选择
从制度演变来看,香港新药注册审批对境外监管机构既有审评结果的依赖程度逐步降低;但这三条路径并非按照新旧关系彼此取代,而是目前根据不同产品及申请条件并行适用。关于具体路径的选择,首先取决于产品是否已经获得境外批准、获得多少个参考地区批准、产品是否具有符合条件的显著临床获益,以及目前是否属于第一层审批的实施范围。大体而言,三条路径可以概括如下:
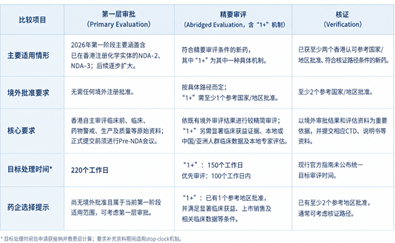
从实际申请角度而言,如果产品目前尚未在任何参考国家或地区获批,而又属于第一层审批第一阶段安排的适用范围,可考虑第一层审批;如果尚未获批但不属于当前第一层审批第一阶段安排的范围,则不能仅因产品尚未取得境外批准而直接申请第一层审批。对于已经获得一个参考国家或地区批准、且同时满足“显著临床获益”、已上市及本地/中国或亚洲临床数据等条件的新药,可以考虑“1+”精要审评;已经获得至少两个参考国家或地区批准的新药,则通常可通过核证路径申请。
(二)仿制药注册制度
与新药不同,香港对通常意义上的仿制药的注册审评,并不要求申请人重新证明相关活性成分本身的安全性和有效性。按照香港现行注册制度,含有已在香港注册的化学实体、且已有相应参考产品在香港注册9且除生物等效性研究外不需要提交新的非临床或临床数据支持的产品,一般按照《药剂制品/物质注册申请指南》办理,而非作为按新药申请(NDA)处理。因此,此类产品的的审评重点主要在于产品的质量、生产管理以及与参考产品的生物等效性等方面。10在审评时间方面,香港卫生署现行服务承诺为:在申请人提交全部所需文件且符合注册标准后,药品注册申请一般于5个月内完成处理。11该时限并非针对仿制药单独设定的审评期限,因此仿制药在资料齐备的情况下可参考这一时限,但具体处理时间仍视个案情况而定。
三、澳门法下的药品注册审批流程
(一)新药注册制度
澳门药品注册实行独立的本地注册制度,现行西药注册主要受第59/90/M号法令《管制药物登记法令》12规范,并由药物监督管理局(ISAF)负责管理。按照该法令,药品原则上须经预先登记方可在澳门市场投放。
就新药首次注册而言,申请人需向药物监督管理局提交注册卷宗及相关样品,主要包括药物特性、化学及药物学、毒理学及药理学、临床资料以及包装、标签和说明书等,用于评价药品的质量、安全性和有效性。申请时还需提交经鉴证的生产准照及注册证书,并提供药物样本供质量检验。药物监督管理局审查申请资料后,可要求申请人补充资料;在资料齐备后,登记案卷将在五个月内提交药物登记技术委员会审评。首次注册获批后,登记有效期为两年,之后每次续期五年。
近年来,澳门药物监督管理局针对具有临床创新性的药物优化了新药登记申请的前置条件,对符合条件的创新药,在取得一个具有新药研发能力的国家或地区(包括中国内地、澳洲、加拿大、欧盟、美国、日本、英国及瑞士)的上市许可后,即可向澳门申请注册,但仍需具备支持其在亚洲人群中使用安全性和有效性的临床数据,并制定相应的风险管理及风险缓解措施13,从而在保障药品安全、有效和质量的基础上,提高创新药进入澳门市场的效率。
(二)仿制药注册制度
澳门并未将仿制药另行设立为独立的注册审批程序,而是纳入药物(西药)首次注册制度办理。对于不含有任何新药的产品,申请人仍需提交药物注册申请书、经鉴证的生产准照及注册证书、药物样本以及相应的质量、毒理学、药理学等技术资料;但在临床资料方面,可提交其他临床报告、参考书或药典所载有关活性成分的临床试验资料,无需按照含有新药的产品提交相同的临床资料。资料齐备后,登记案卷将在5个月内交由药物登记技术委员会议决。
四、结语
总体而言,香港与澳门均以药品安全性、有效性和质量为监管核心,但具体制度路径有所不同。香港通过“第二层审批”“1+”及第一层审批等机制逐步完善新药审评体系,在借鉴境外监管经验的同时提升自主审评能力;澳门则以本地注册审评为基础,并通过适度简化创新药注册前置条件提高市场准入效率。未来,两地药品注册制度仍将进一步向提高审评效率、促进创新药可及性和加强全生命周期监管的方向发展。
*谢嘉豪律师和实习生谷奕弘对本文亦有贡献
1. 香港药剂业及毒药管理局,《药剂制品注册申请指南:新药注册申请》(Version 1.0),2026年3月31日。
2. 根据《NDA指南》,所有参考国家/地区包括:澳洲、奥地利、比利时、巴西、保加利亚、加拿大、中国内地、塞浦路斯、捷克、丹麦、爱沙尼亚、芬兰、法国、德国、希腊、荷兰、匈牙利、爱尔兰、意大利、日本、韩国、拉脱维亚、立陶宛、卢森堡、马耳他、波兰、葡萄牙、罗马尼亚、新加坡、斯洛伐克、斯洛文尼亚、西班牙、瑞典、瑞士、英国及美国。
3. 参见香港卫生署药物办公室,《药剂制品注册常见问题》。
4. 香港药剂业及毒药管理局,《药剂制品注册申请指南:新药注册申请》(Version 1.0),2026年3月31日;香港药物办公室另于2026年3月发布“1+”机制Pre-NDA会议指引,明确自2026年3月31日起,“1+”机制纳入Abridged Evaluation(精要审评)路径。
5. 香港卫生署于2024年10月25日公布《关于于2024年11月1日扩展“1+”机制至所有新药》的安排,并于2024年11月1日起实施。
6. ICH,《Ethnic Factors in the Acceptability of Foreign Clinical Data》(ICH E5(R1)),用于指导外国临床数据向不同人群或地区外推时对种族因素的评估。
7. 香港药物办公室,《“1+”机制常见问题》;另参见《Local Expert Assessment Report Template (1+ mechanism)》。
8. 香港药剂业及毒药管理局(Pharmacy and Poisons Board),《Revamping the Drug Registration Regime and Implementation of Phase 1 of Primary Evaluation》,2026年3月31日。
9. 参见香港卫生署药物办公室,《药剂制品/物质注册申请指南》及有关仿制药生物等效性要求的相关指引。
10. 香港药剂业及毒药管理局,《Revamping the Drug Registration Regime and Implementation of Phase 1 of Primary Evaluation》,2026年3月31日,Annex I。
11. 参见香港卫生署药物办公室,《药剂制品注册常见问题》。
12. 第59/90/M号法令《管制药物登记法令》,1990年9月19日公布。(经第26/2024号法律适应化处理)。
13. 澳门药物监督管理局,《药监局推动新药在澳门上市使用助力医疗旅游发展》,2023年10月3日。
声 明
《君合法律评论》所刊登的文章仅代表作者本人观点,不得视为君合律师事务所或其律师出具的正式法律意见或建议。如需转载或引用该等文章的任何内容,请注明出处。未经本所书面同意,不得转载或使用该等文章中包含的任何图片或影像。如您有意就相关议题进一步交流或探讨,欢迎与本所联系。